- @weixin_49214410


简介
该用户还未填写简介
擅长的技术栈
可提供的服务
暂无可提供的服务
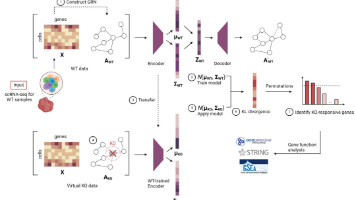
基因扰动实验是研究特定基因功能作用的强大方法。常用的方案一般是使用基因改造动物进行的基因敲除(KO)或CRISPR基因扰动。在KO实验中,研究人员一般通过对比KO和野生型WT实验动物的表型或者多组学差异来推断目标基因的功能。传统的基因敲除实验通常需要大量的实验和动物资源。最近发展的技术,如Perturb-seq,结合了CRISPR扰动和单细胞RNA测序(scRNA-seq)来进行遗传筛选,使得研究
借助hotspot更精准识别感兴趣部位,完成基因集or细胞类型的空间位置识别Hotspot:①可以为你提供特定基因集的高富集区域识别,减少假阳性的存在;下面这篇来自 JTM [IF6.1] 的文章就借助了公共单细胞数据和公共空间转录组数据,完成了亚群级别的反卷积,最后结合细胞共定位的技术完成了感兴趣细胞的分析,为研究增色不少。在这些分析之外,还可以借助空间转录组受配体共定位,基于KNN算法计算每个

多模态算法鉴定疾病相关基因
今天小编给各位佬铁分享一篇发在 Nature Communications [IF 15.7] 的方法比较 benchmark 文章,作者在 5 个空转数据集复现并评估了 11 种从 H&E 图像预测空间基因表达的方法,还使用了大家熟悉的 TCGA 数据库进行了外部验证。最近一段时间已经有了很多种从 H&E 图像预测空间基因表达的模型,也都是卷积神经网络(CNN)或 Transformer 架构这

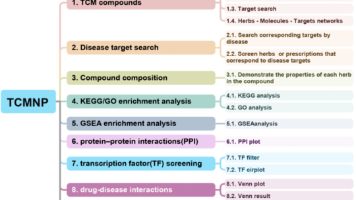
生信碱移TCMNP 包,一路打通网络药理学数据库与可视化分析。最近,小编冲浪的时候看到一个今年发表的网络药理学 R 包 TCMNP,据说整合了多个数据库以及多种可视化分析函数,一眼看下来确实够顶。具体来说,TCMNP 整合了几大类型的数据库:① 三大药物成分及靶点数据库TCMSP、DrugBank、ETCM;② 疾病基因数据库 DisGeNET 与 OMIM;③ 转录因子及其对应靶基因数据库 TR
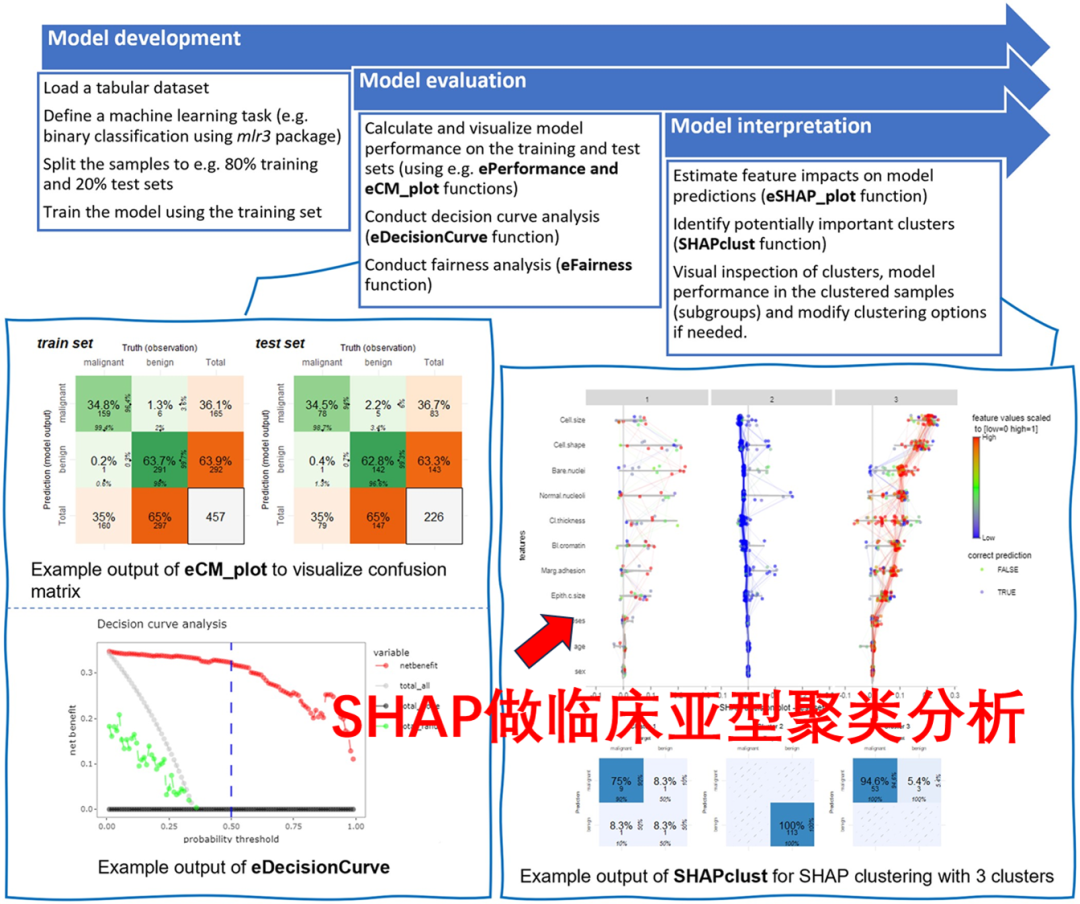
从二分类建模、评估、SHAP可解释性甚至到。
宏基因组学彻底改变了研究人员对微生物群落的认识,微生物组不仅是环境组分,更作为共生体深刻影响着宿主的健康与功能。鉴于微生物群落固有的复杂性及其所处环境的多样性,研究者进行一些宏基因组学研究时必须精心设计以获取能真实反映目标群体特征的准确结果。
生信碱移locuszoomr可视化GWAS结果locuszoomr 是由伦敦玛丽王后大学的研究者开发的R包,允许用户生成出版级别的基因组位点注释图,这可以用于可视化并解读 GWAS 分析结果。由 locuszoomr 生成的基因位点注释图通过 R 基础图形或 ggplot2 生成,简易使用的同时又附加了大量个性化参数设置。本文将介绍locuszoomr的使用方法,大家也可以根据官方文档探索更多的个

如果对细胞进行一个或多个基因敲除扰动(红色部分,比如通过实验干预特定基因的活性),会导致一些基因表达水平发生变化(紫色部分),这种变化可能是增强、减弱或保持不变。先进的深度学习方法,如基于 transformer 的基础模型,被认为能够学习单细胞中的基因表征,这些表征可以用于预测未见实验的结果,例如预测基因扰动敲除对其它基因转录表达的影响。与之相对, "加性模型" 则采用传统的线性思维,认为组合扰
每一行代表一个 SNP;每一列代表一个基因,对应填充值为 QTL 结果中 SNP 对基因表达的效应,最后一列为 GWAS 结果中每个 SNP 对所研究性状的效应。此外,还需要。