
基于GROMACS的MD分子动力学模拟:从参数设置到六大数据指标深度解析
在计算机辅助药物设计(CADD)与结构生物学研究中,传统的分子对接(Molecular Docking)往往只能为我们提供定格的“静态快照”。然而,生命体内的大分子是处于水环境并且时刻运动的。要更真实地评估药物小分子与靶点蛋白的结合稳定性、动态构象变化以及相互作用机制,分子动力学模拟(Molecular Dynamics, 简称MD)是不可或缺的核心技术。
今天,我们将结合科晶生物团队日常积累的技术服务经验,以一份典型的“蛋白-配体复合物100纳秒(ns)MD模拟报告”为例,为大家梳理Gromacs分子动力学模拟的标准工作流,并硬核解析六大核心热力学/动力学分析指标体系,希望能为各位研究人员提供一份实用的参考指南。
一、 从零到一:MD模拟的核心步骤与参数设置
要开展一次高质量的MD模拟,力场选择与体系构建是第一道关卡。在科晶生物的标准化研究框架中,我们通常依托高性能计算机使用 GROMACS 2022 进行全原子模拟。
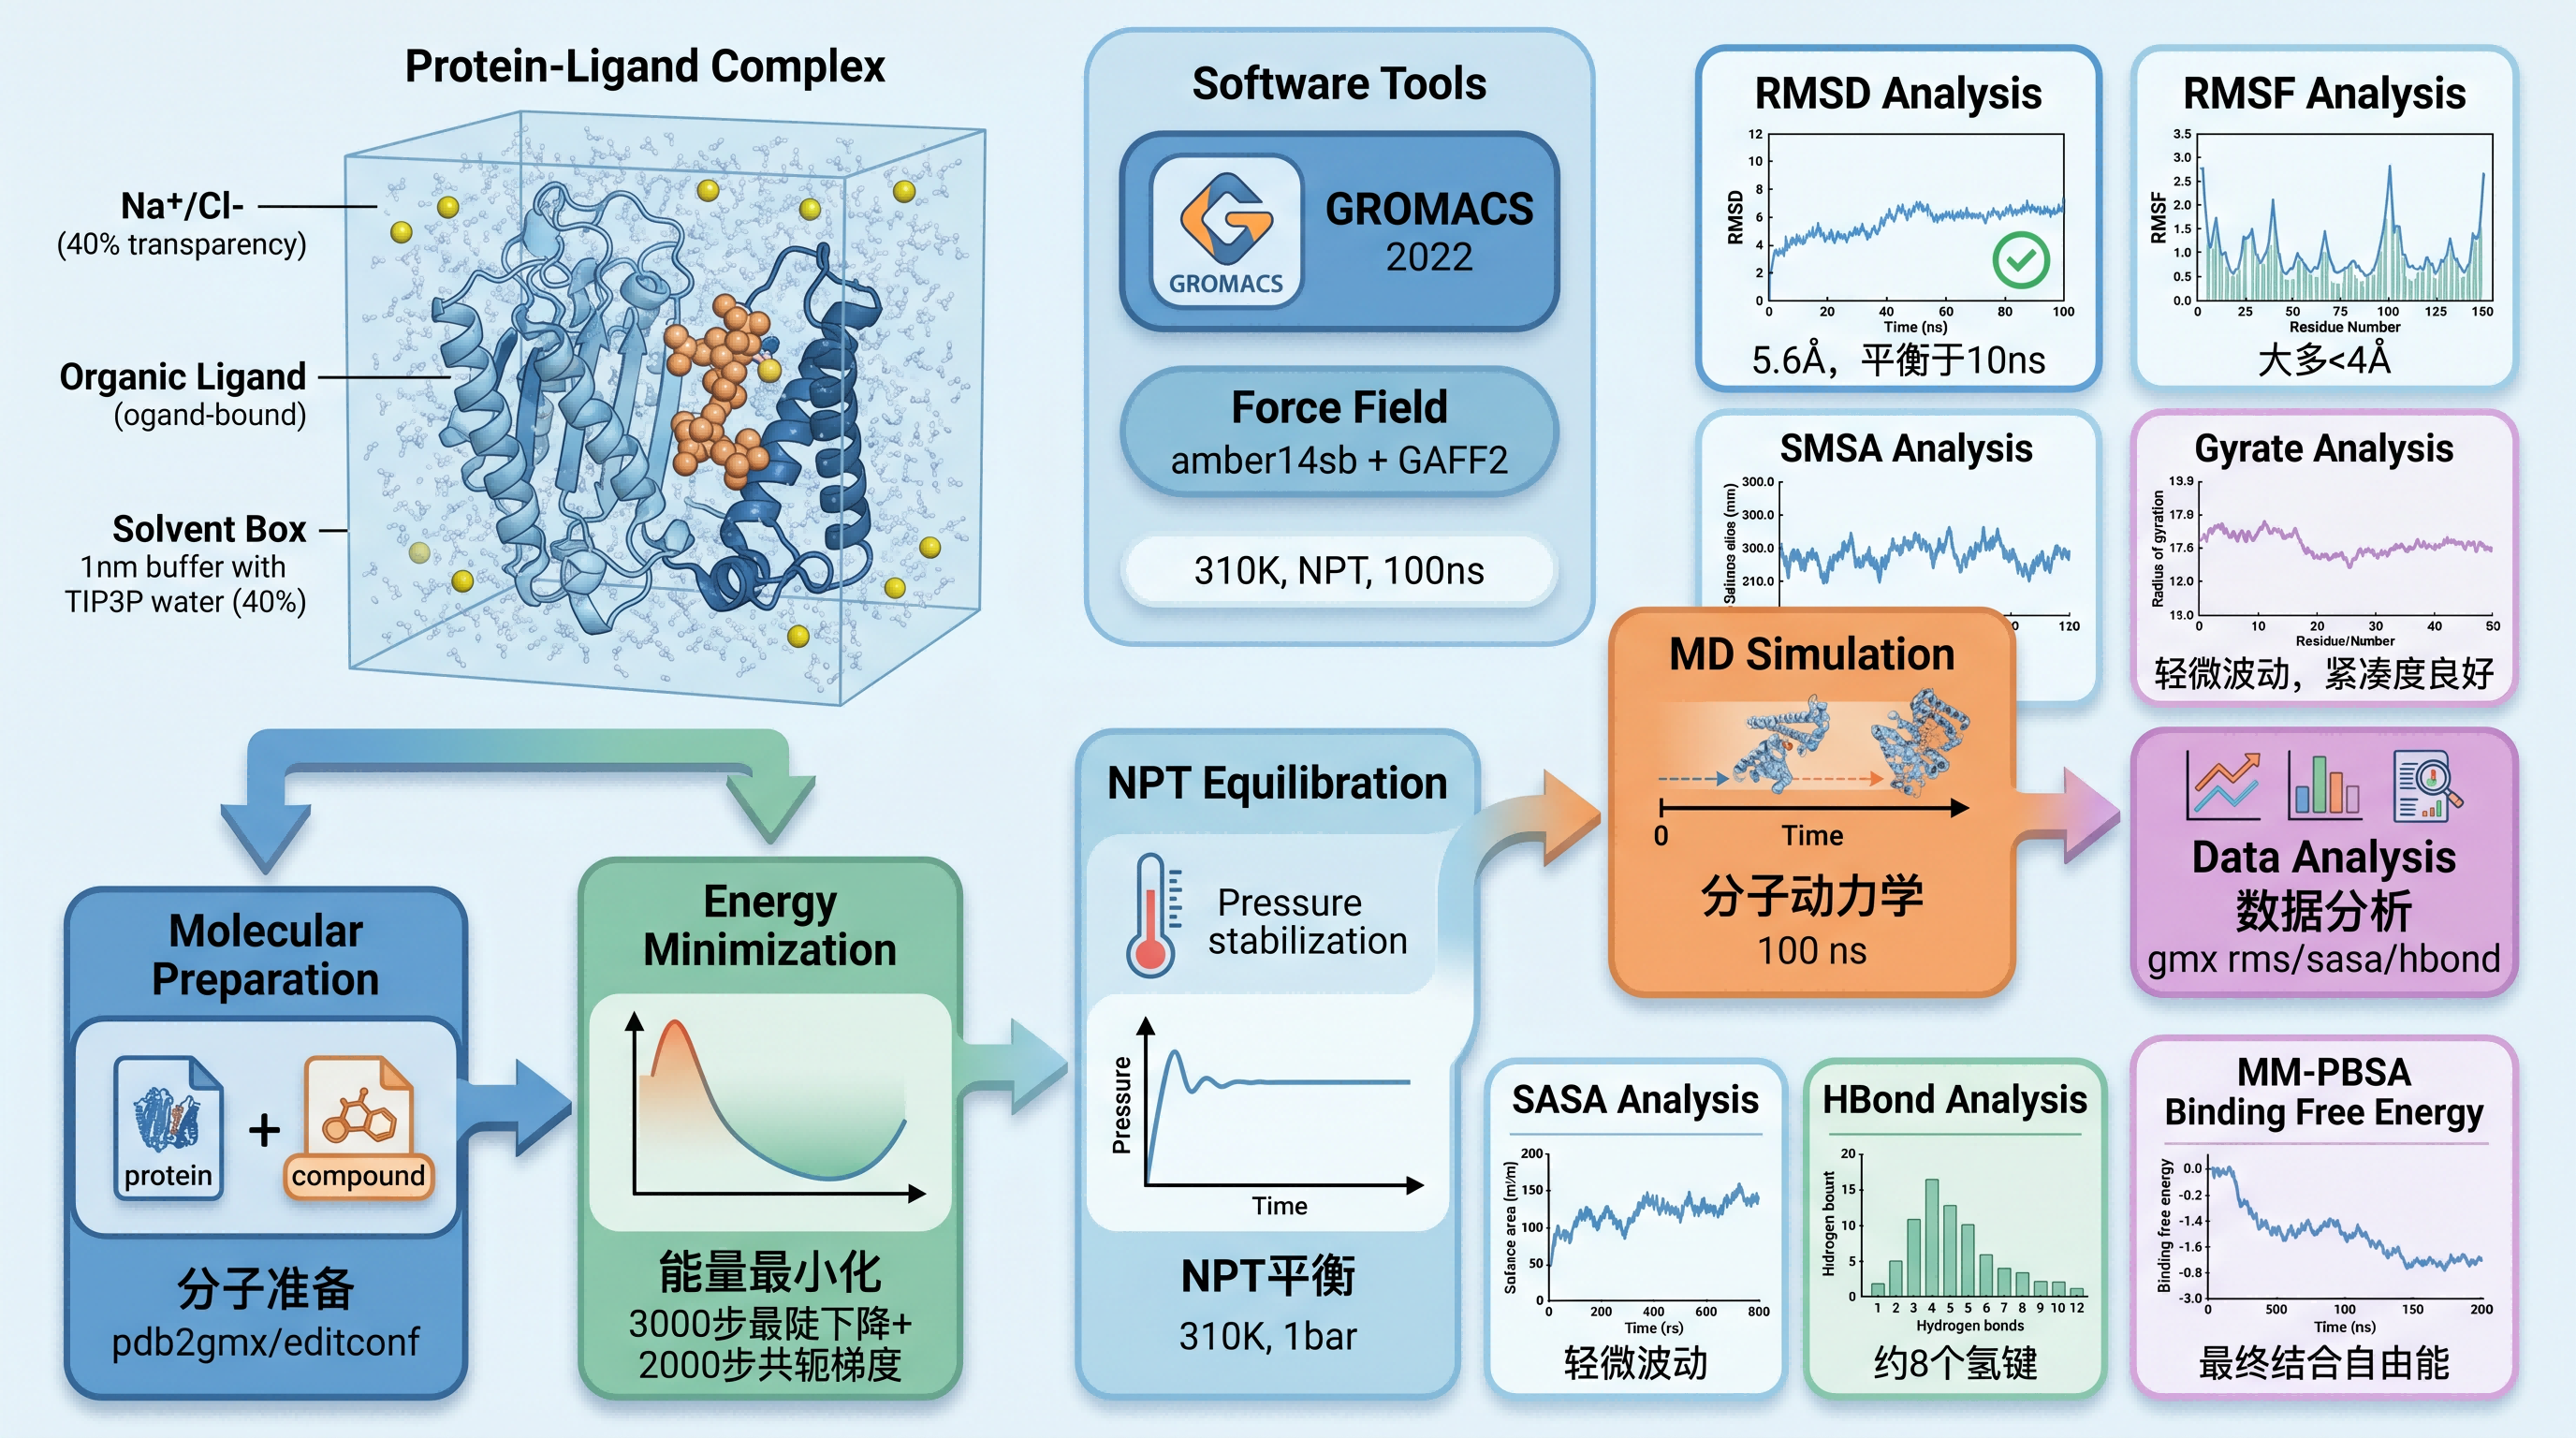
以下是一个标准复合物体系的实战参数配置:
- 力场选择: 蛋白受体常采用高度切合生物大分子的 Amber14sb力场;配体小分子则通过AutoFF等途径获取 GAFF2力场 参数。
- 溶剂化与中和: 采用 TIP3P水模型 构建 1 nm 的立方体水盒子,并使用
gmx genion添加相应的抗衡离子,确保整个体系维持物理上的电中性。 - 边界与约束: 截断距离设定为 1 nm,用 PME(Particle Mesh Ewald)方法 精准处理长程静电相互作用。同时开启 SHAKE算法 约束所有键长,这一步允许我们将时间积分步长合理设定为 1 fs。
- 能量最小化: 为消除原结构中存在的空间位阻和不合理的原子接触,体系需经过严格的“双保险”优化——3000步最陡下降法搭配2000步共轭梯度法优化。
- 长达100ns的成品模拟: 体系在 310 K(人体生理温度)及恒定压力(NPT系综)下运行100 ns模拟,记录构象演化轨迹。
二、 拨云见日:如何看懂MD模拟的六大数据指标?
当100ns的漫长计算结束后,海量的轨迹数据(Trajectory)如何转化为发文章或推进项目的结题证据?:
1. RMSD(均方根偏差):评估体系的“定海神针”
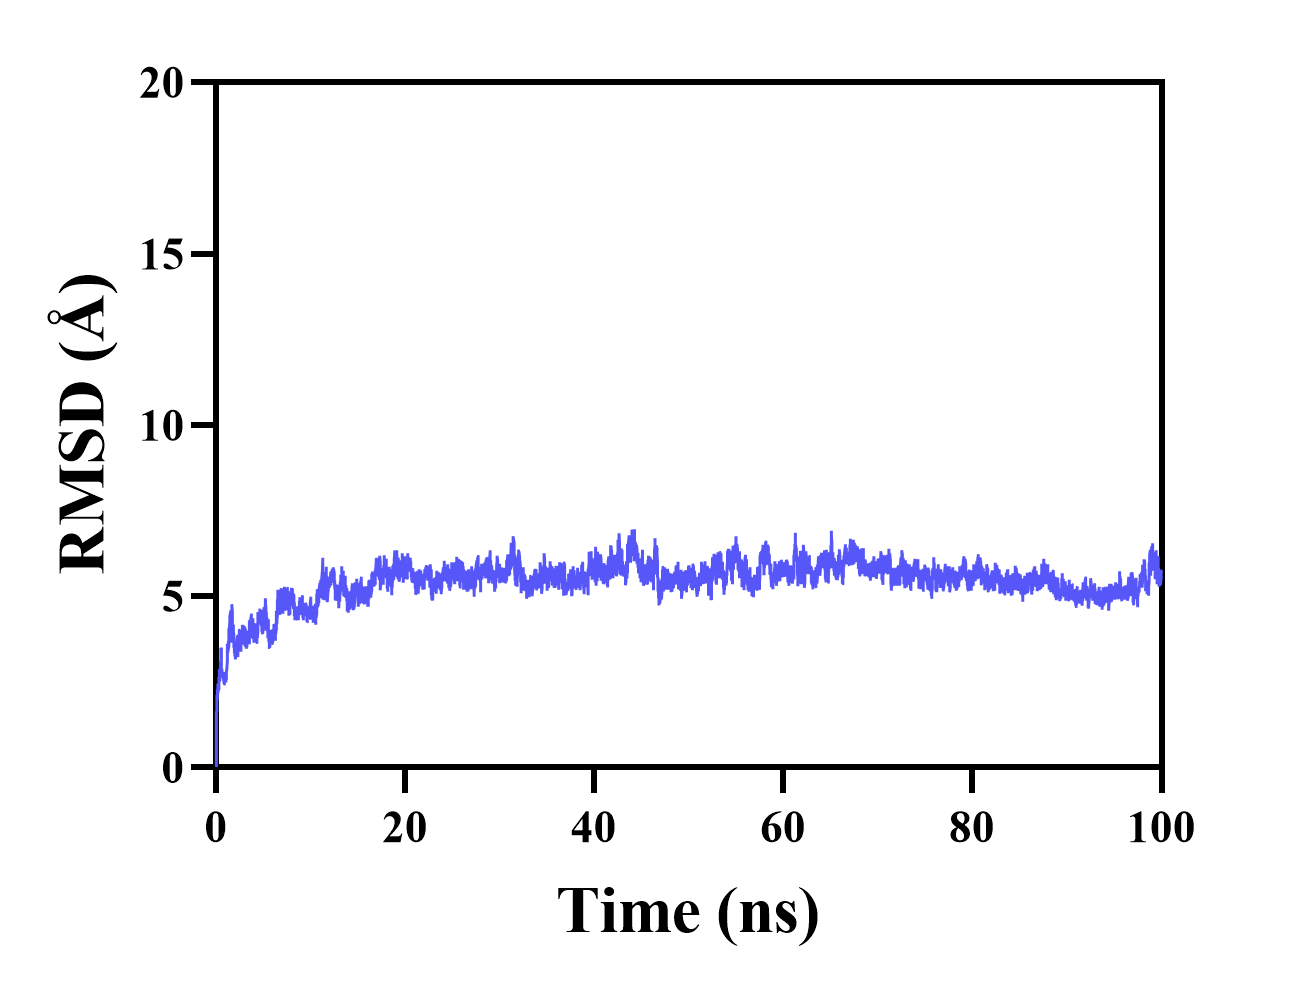
RMSD是衡量模拟过程中蛋白质骨架构象相对于初始结构偏离程度的标尺。通常认为,复合物在波动后趋于平稳(且变化范围一般小于1nm/10Å)即代表结合稳定。在我们的实战案例中,蛋白复合物在10ns左右即完成“磨合”达到平衡,并在 5.6 Å 左右微小波动,证实该靶点与小分子形成了高度稳固的复合体。
2. RMSF(均方根波动):透视残基的“柔性密码”
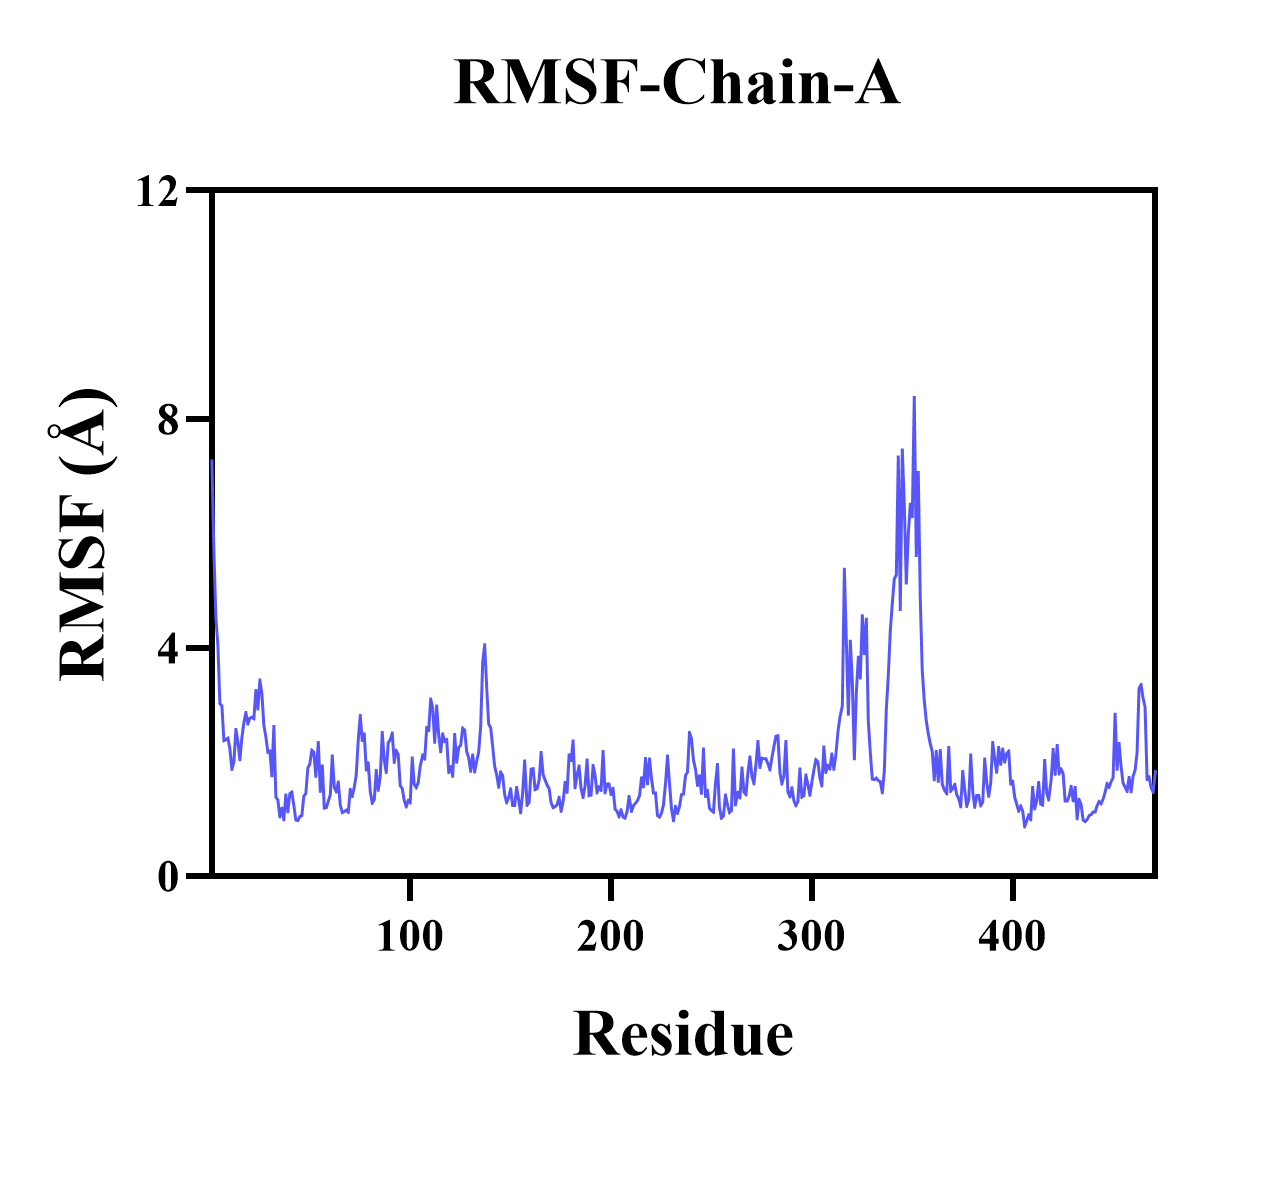
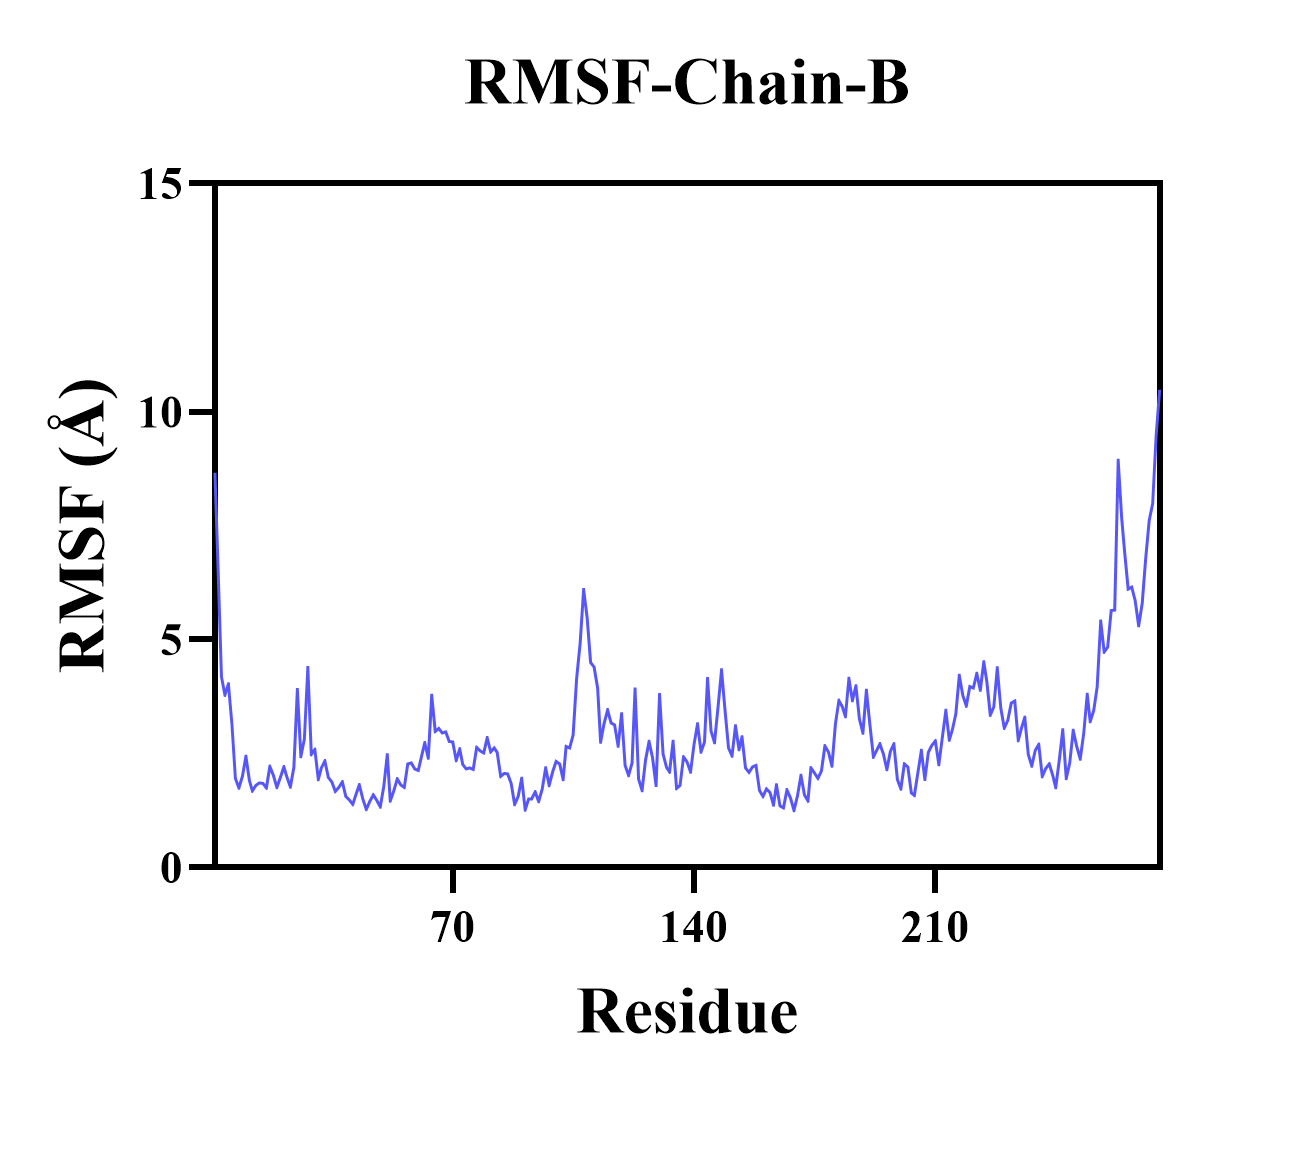
RMSF反映了每个氨基酸残基在整个模拟过程中的运动剧烈程度。远离活性位点的柔性环(Loop)区通常较高;而结合口袋(Binding Pockets)由于受配体锚定,RMSF往往偏低。在本次案例分析中,核心区域RMSF被有效压制在 4 Å 以内,说明配体的加入像“锚”一样有效降低了活性位点的灵活性。
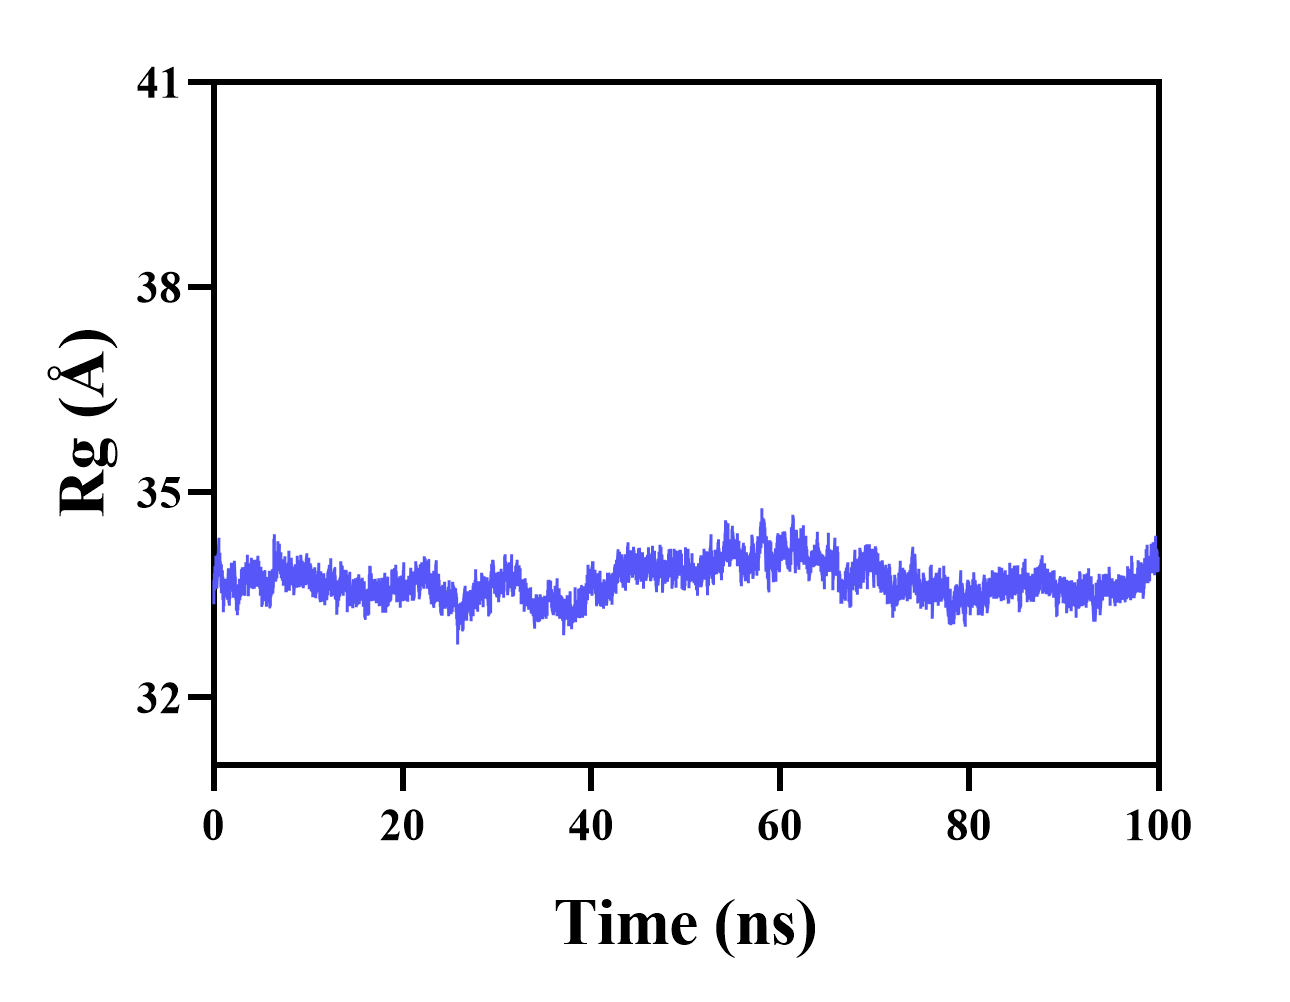
3. Gyrate(回转半径, Rg):衡量体系的“紧凑度”
Rg 用于描述分子质量相对其质心的分布。它的轻微波动不仅反映了体系处于动态环境中,也侧面印证了蛋白为了适应小分子的结合,发生了合理的局部构象“诱导契合(Induced Fit)”,展现了天然的呼吸效应。
4. SASA(溶剂可及表面积):揭秘“微环境扰动”
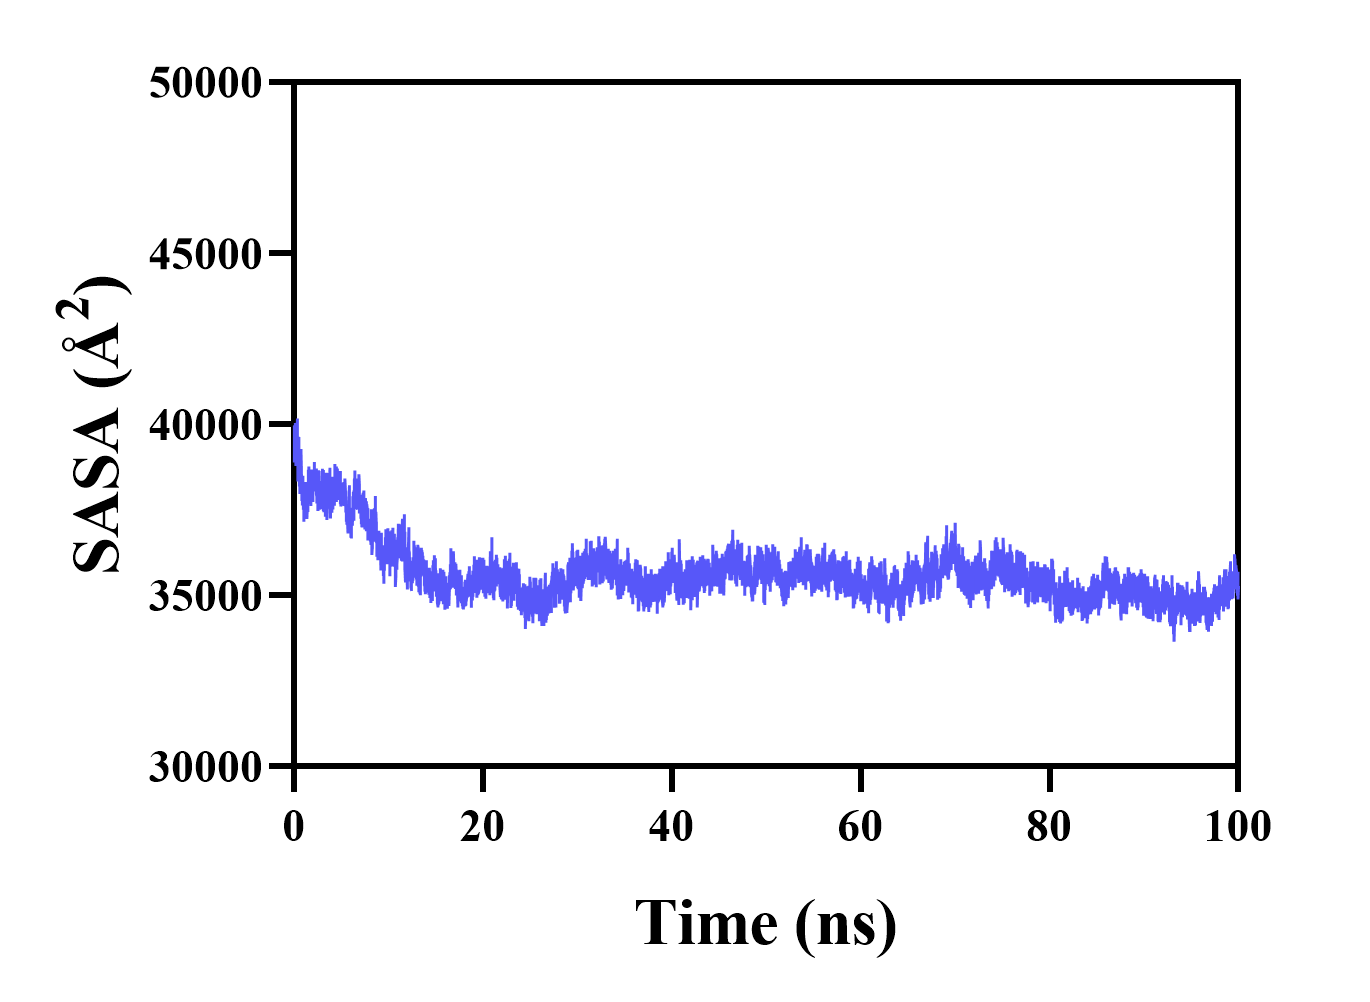
配体的结合必然会挤出原本存在于口袋内部的水分子。SASA曲线的变化特征,能够直观呈递我们“复合物结合是否重塑了局部的疏水/亲水微环境”。
5. HBond(氢键网络分析):锁定“核心作用力”
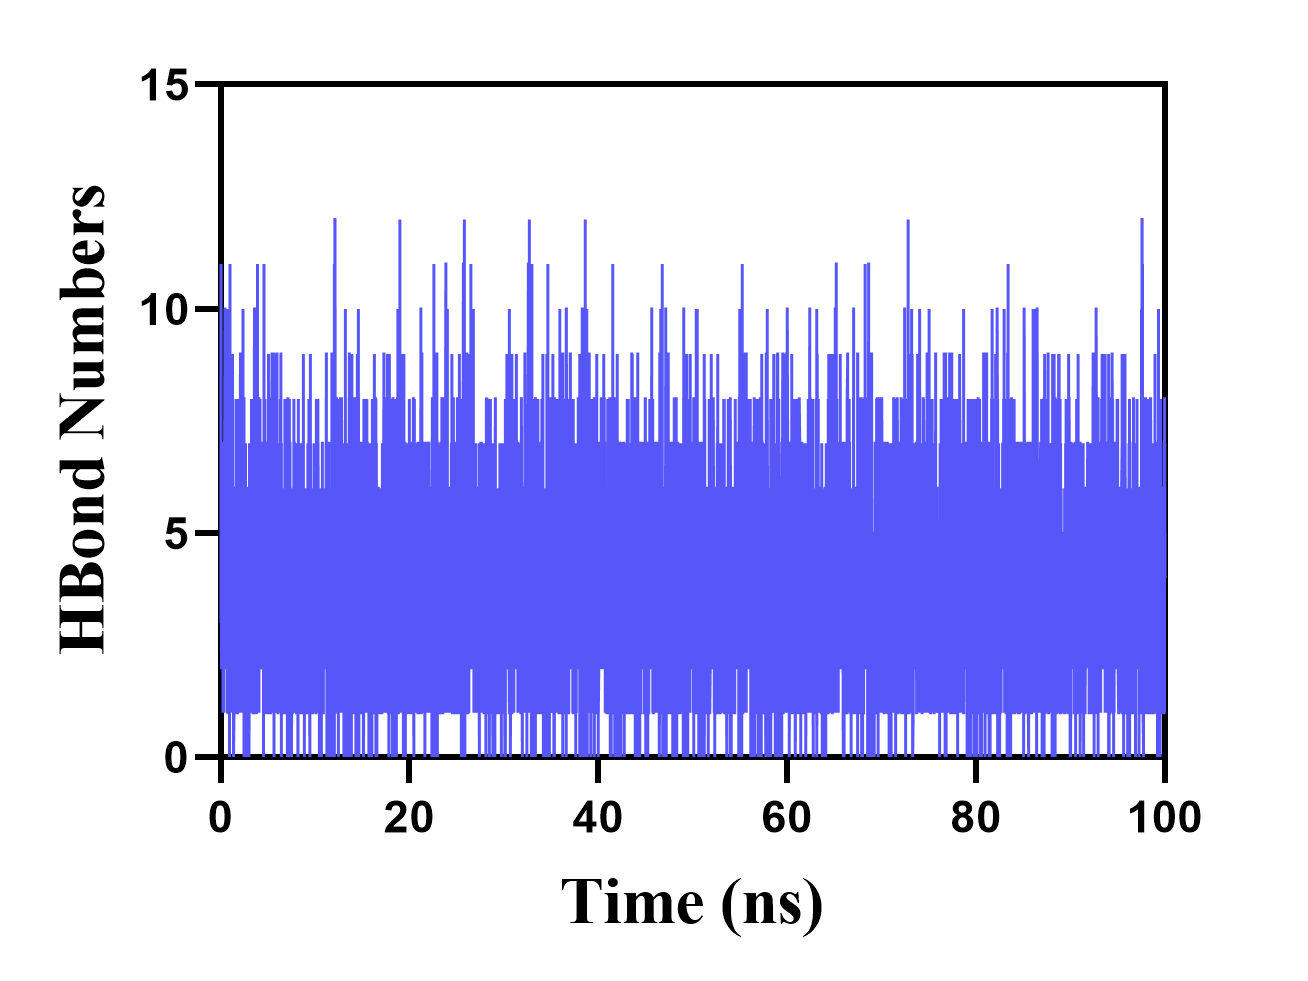
氢键是维持微观分子识别的关键非共价作用力。借助分析发现,模拟全程靶蛋白与配体之间始终维持在 0-12 个氢键(绝大时间稳定在8个左右)。这种强大的动态氢键网络,是该复合物具有高亲和力的直接证据。
6. Free Energy Landscape(自由能形貌图, FEL):绘制“能量地貌”
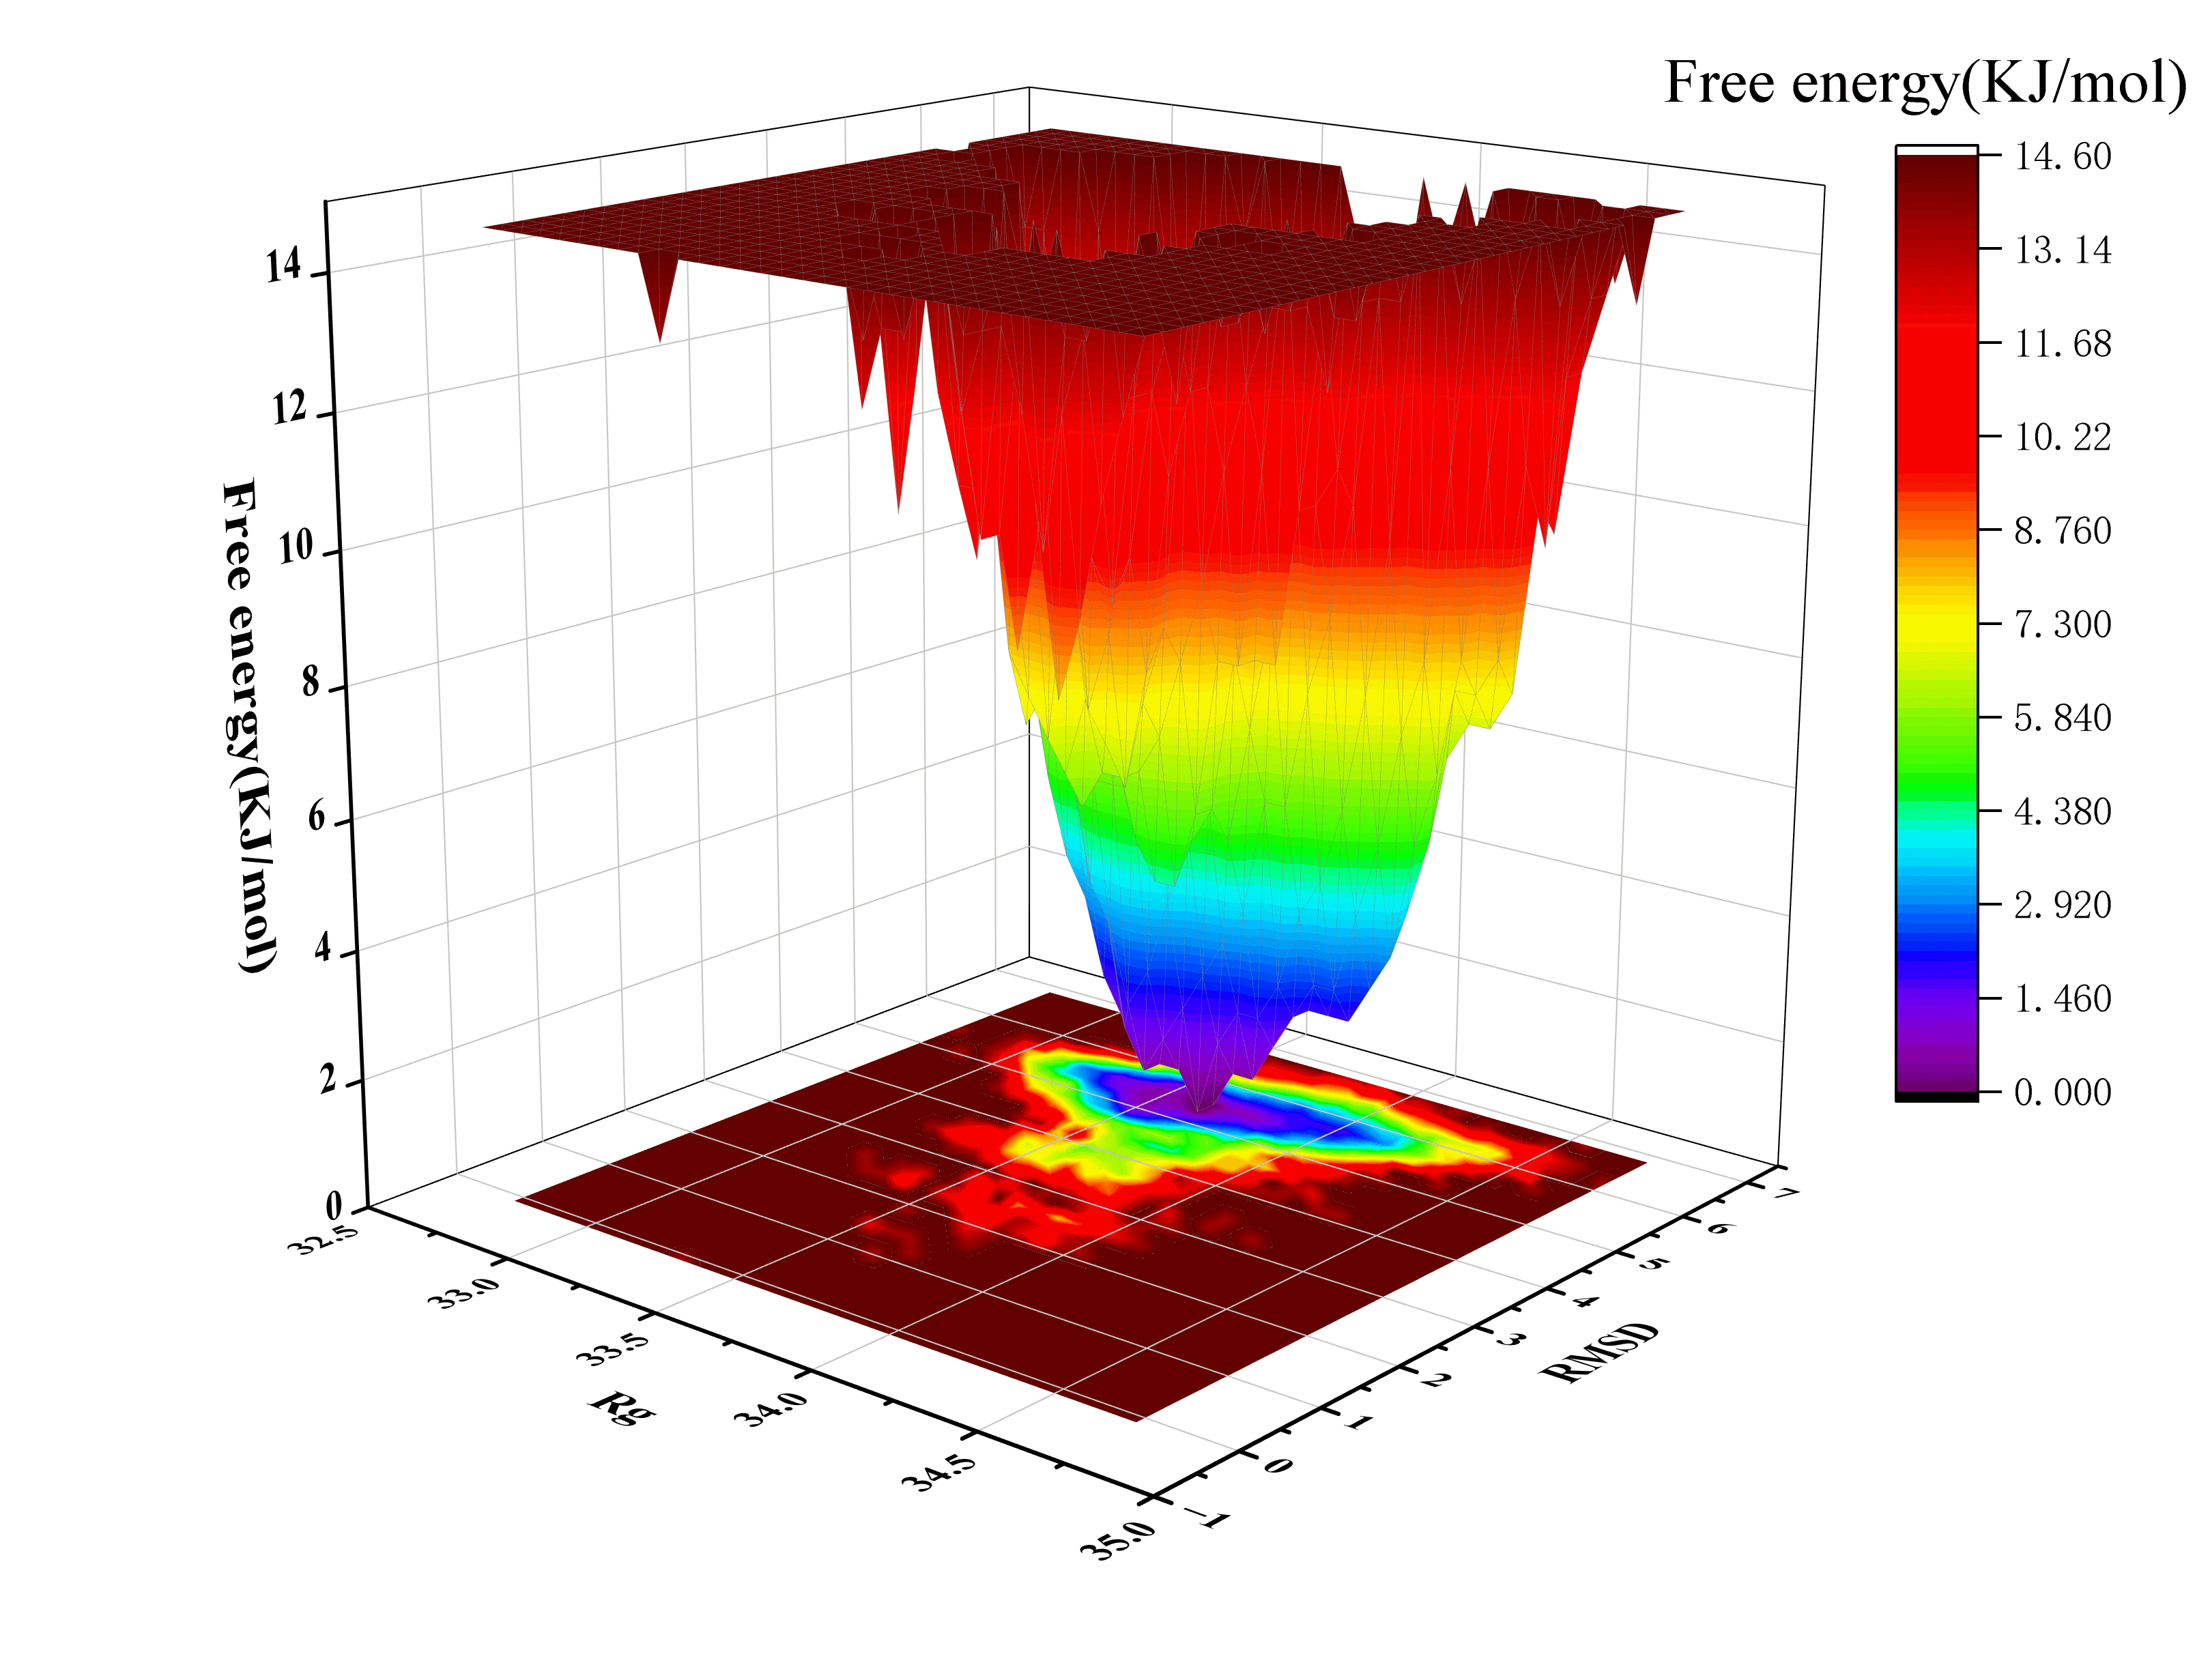
想了解蛋白质最常处于哪种优势构象?FEL给出了终极答案。通过多维坐标投影出的等高线图中,深蓝色区域代表着热力学上的“吉布斯低自由能(Gibbs Free Energy)”盆地——这正是复合物在100ns中最稳定、存在时间最长的核心构象,对于后续指导药物优化具有极高的参考价值。
三、 终极杀器:MM-PBSA 结合自由能与关键残基贡献
一切的动态数据最终都要归结于靶点与小分子“到底结合得紧不紧”。在轨迹分析的基础上,我们通常再叠加 MM-PBSA 计算:
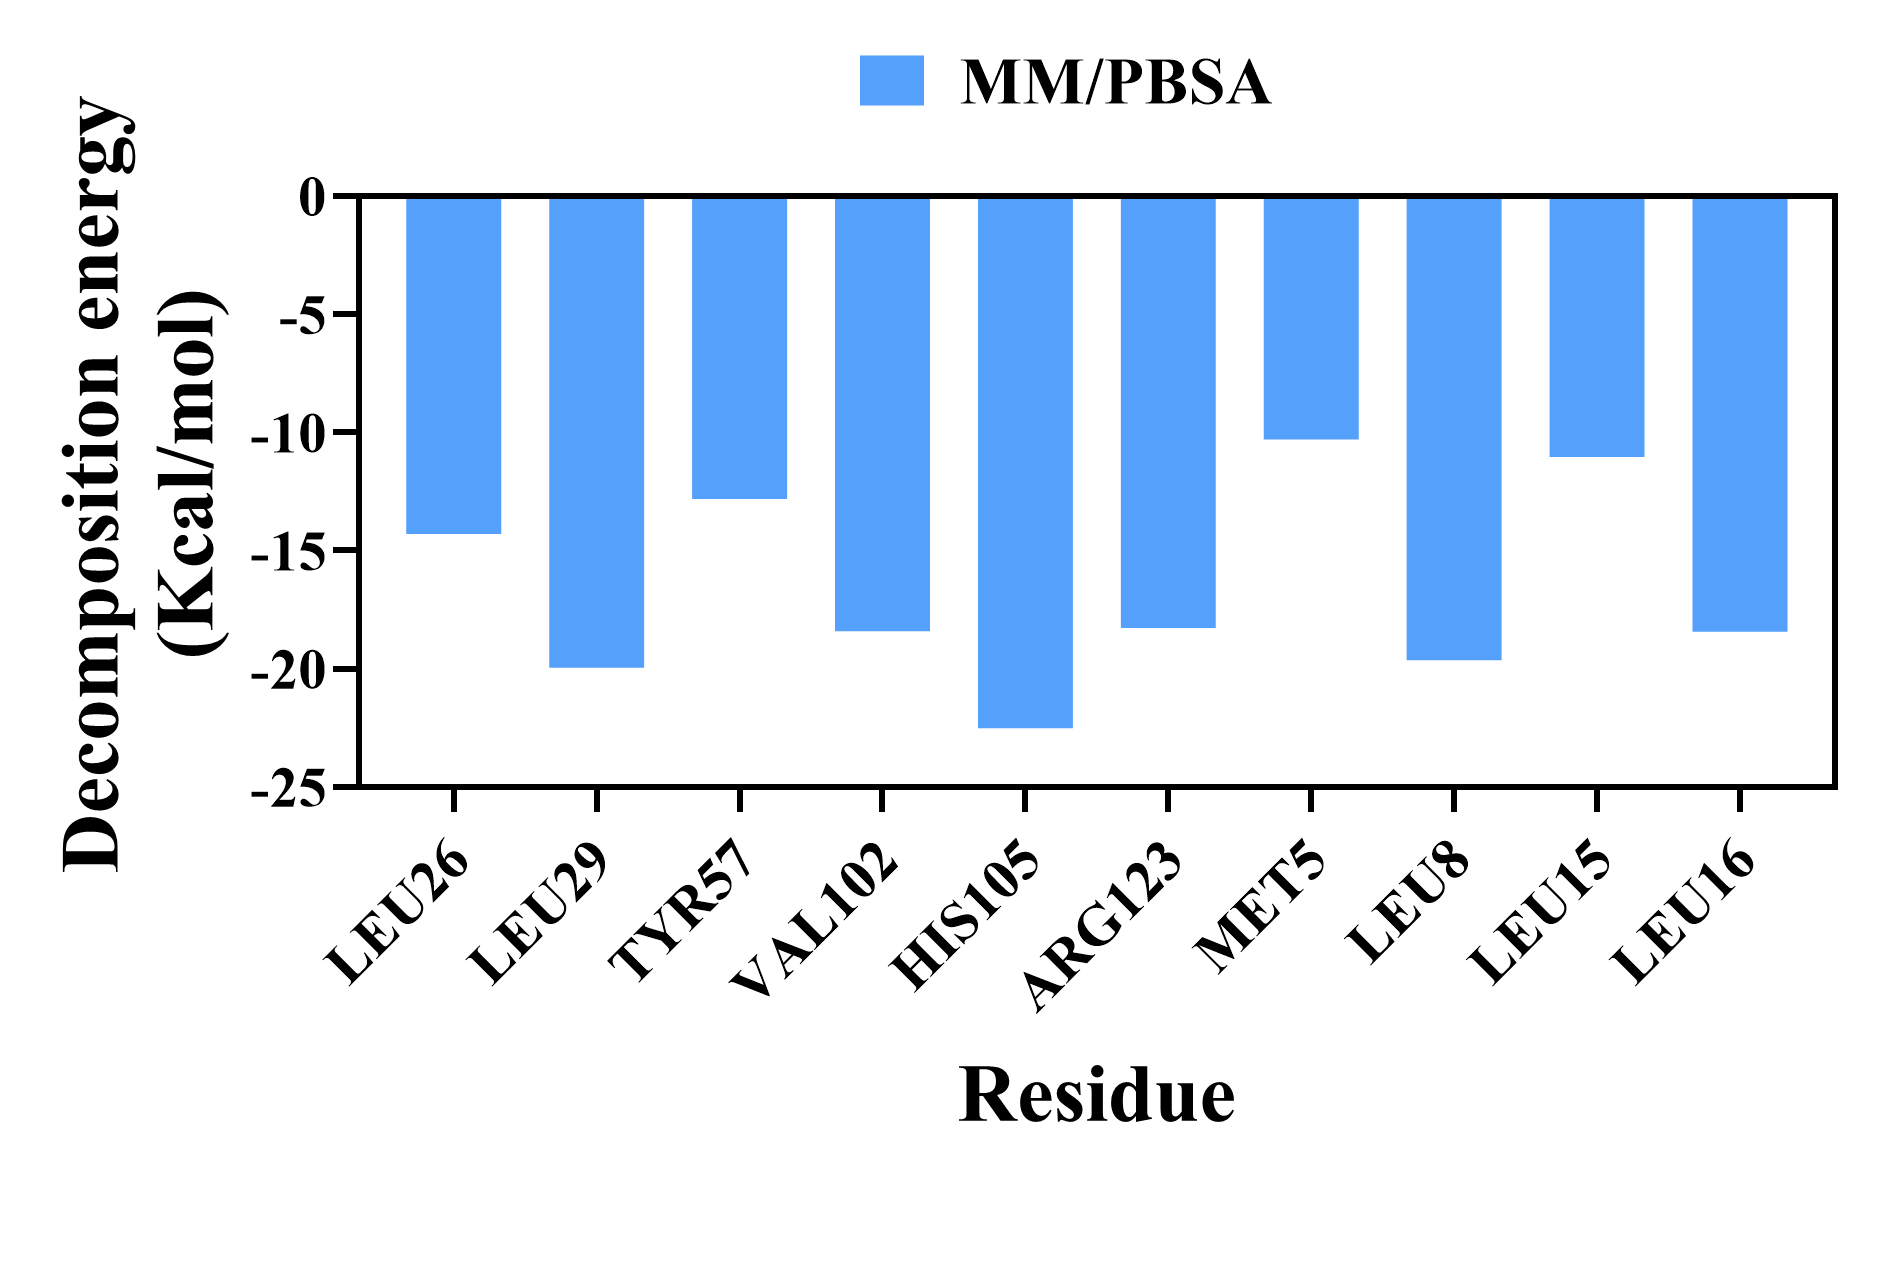
经计算,该案例体系的结合自由能达到了惊人的 -321.868 Kcal/mol(负值代表具有亲和力,越低结合越强)。更具实践指导价值的是,通过能量分解,我们揪出了对结合贡献最大的10个关键氨基酸残基(如 HIS105, LEU29, LEU8 等)。这不仅解释了“为何能结合”,更为下阶段的分子结构骨架改造指明了精确的方向。
四、 结语
从静态对接到动态演化,从泛泛分析到残基级别的能量拆解,MD分子动力学模拟为生物计算和前沿新药发现提供了高维度的视角。
科学的发现离不开严谨的计算佐证。作为一家深耕技术服务的专业团队,科晶生物致力于将复杂、高门槛的分子动力学(MD)模拟技术转化为科研工作者触手可及的标准服务工具。无论是机制探究、构象分析还是药物设计,我们期待与广大科研同仁及研发企业携手,共同在微观的分子世界里挖掘下一个重大发现。
参考文献:
[1]Abraham M J, Murtola T, Schulz R, et al. GROMACS: High performance molecular simulations through multi-level parallelism from laptops to supercomputers[J]. SoftwareX, 2015, 1: 19-25.
[2]Van Der Spoel D, Lindahl E, Hess B, et al. GROMACS: fast, flexible, and free[J]. Journal of computational chemistry, 2005, 26(16): 1701-1718.
更多推荐


 9
 0
- 0


 已为社区贡献4条内容

所有评论(0)